
In diesem Artikel werden Materialqualitäten nicht mit Schlussfolgerungen zur Biokompatibilität gleichgesetzt, sondern es wird vielmehr ein Prüfrahmen festgelegt, der von der erwarteten Exposition über den endgültigen Status des Endprodukts bis hin zu Prozessrückständen und Rückverfolgbarkeitsnachweisen reicht.
Gegenstand der Biokompatibilitätsbewertung ist das Endprodukt, das dem beabsichtigten Verwendungszweck entspricht; Die Präzisionsverarbeitung muss Material- und Prozessrückstände kontrollieren, darf jedoch nicht die Risikobewertung und Registrierungsschlussfolgerungen der für das Gerät verantwortlichen Partei außer Kraft setzen. Der spezifische Prozess muss noch auf der Grundlage der erwarteten Kontaktarten, Materialchargen, Verarbeitungsmedien, Reinigungsrückstände, Oberflächenbedingungen, Verpackung, Sterilisationseffekte und der Verantwortung für die endgültige Produktbewertung bestätigt werden.
Typische Probleme, Ursachen, Maßnahmen und Nachweise
| Problem | Wahrscheinliche Ursache | Maßnahme | Abnahmenachweis |
|---|---|---|---|
| Das Material ist qualifiziert, aber die abschließende Bewertung schlägt fehl | Verarbeitungsmedien, Reinigung, Beschichtung, Verpackung oder Sterilisation verändern den Endzustand des Endprodukts | Bewerten Sie den gesamten Herstellungsprozess und die Rückstände entsprechend dem Risikomanagement des Endprodukts | Materialien, Prozesse, Rückstandsanalyse und endgültige Testnachweise |
| Nach der Reinigung bleiben Partikel/Chemikalienrückstände zurück | Sacklöcher, Lücken, unzureichende Schneidflüssigkeit oder Reinigungsnachweis | Optimieren Sie die Reinigungsfähigkeit und etablieren Sie eine kontrollierte Reinigungsvalidierung | Partikel-, Rückstands-, Reinigungschargen- und Verpackungsaufzeichnungen |
| Lieferant behauptet, dass „medizinische Materialien biokompatibel sind“ | Verwechselung wesentlicher Informationen mit der endgültigen Schlussfolgerung zum Gerät | Die vom Geräteverantwortlichen durchgeführte Bewertung erfolgt anhand der Kontaktart und des Endstatus | Dokumentation des Risikomanagements und repräsentativer Endproduktbericht |
Überprüfen Sie zunächst, ob das Teil in den Kontaktpfad gelangt
Medizinische Roboter enthalten unterschiedliche Komponenten wie Gehäuse, Getriebe, Endgeräte und wiederverwendbare Werkzeuge, und die Teile, Methoden und Dauer des Kontakts mit Patienten können völlig unterschiedlich sein. Material-, Reinigungs-, Oberflächen- und Validierungsanforderungen können nur ermittelt werden, wenn der Verwendungszweck und die Expositionspfade klar sind. Der Verarbeiter sollte kontrollierte Zeichnungen und technische Vereinbarungen einholen und darf nicht allein auf der Grundlage der Worte „medizinischer Roboter“ einen bestimmten Reinheitsgrad oder Prüfgegenstand festlegen.
Die Materialzertifizierung ist nicht gleichbedeutend mit der endgültigen Biokompatibilität
Die FDA gibt klar an, dass die Biokompatibilität im Endprodukt bewertet werden sollte und berücksichtigt nicht nur Materialien, sondern auch Verarbeitung, Herstellungsmethoden, Sterilisation und Rückstände von Herstellungshilfsmitteln. Selbst wenn rostfreier Stahl, Titanlegierungen oder Polymere bereits in der Vergangenheit verwendet wurden, können sich Änderungen bei Qualität, Lieferant, Oberfläche, Reinigung und Kombinationsmethoden dennoch auf das Risiko auswirken. Die äußere Beschreibung sollte „Material rückverfolgbar“ lauten und nicht „Das Material selbst hat die FDA-Biokompatibilitätszertifizierung erhalten“.
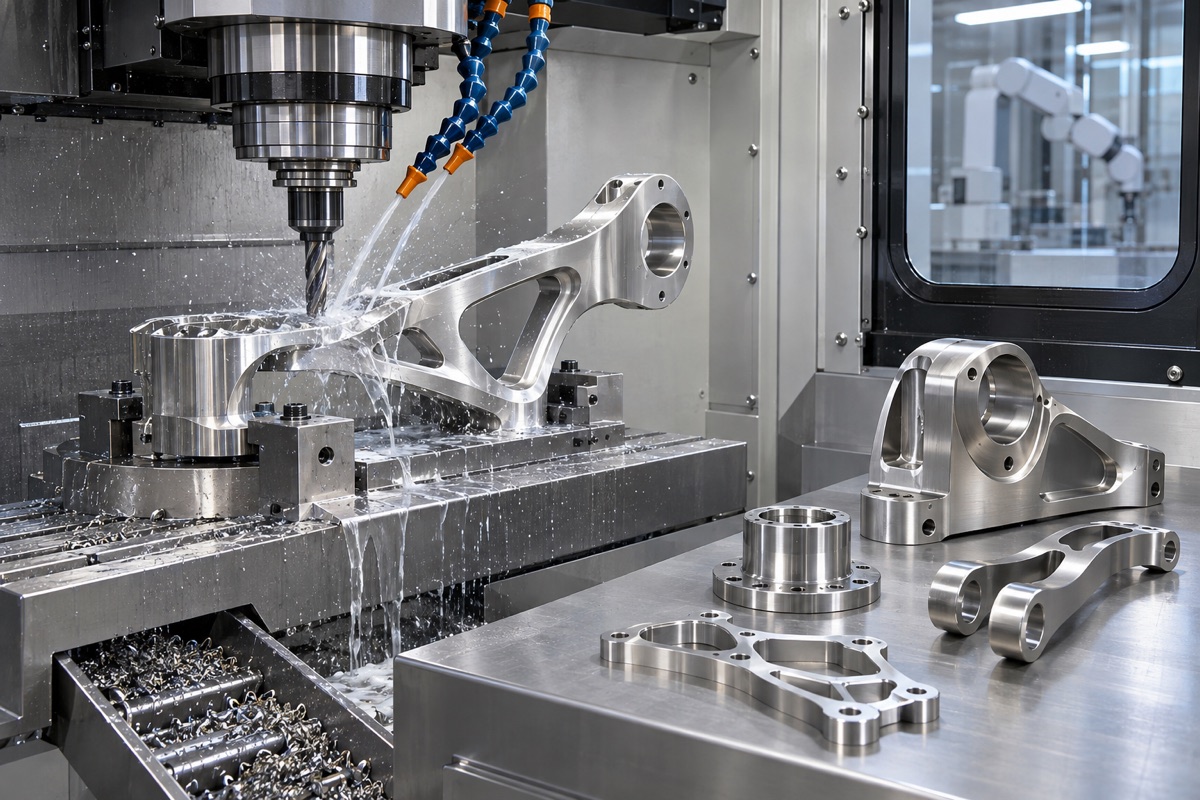
Materialien, Verarbeitungsmedien und Prozesschargen müssen rückverfolgbar sein.
Die Reinigungsfähigkeit muss am vorderen Ende der Struktur und des Prozesses berücksichtigt werden
In tiefen Sacklöchern, Spalten, rauen Innenflächen und Graten können sich Partikel, Schneidflüssigkeiten oder Reinigungsmittel festsetzen. Bei der Entwurfsprüfung sollten reinigbare und inspizierbare Bereiche identifiziert und die Verwaltung von Schneidwerkzeugen, Medien, Behältern und Verpackungen für medizinische Artikel im Prozess getrennt erfolgen. Beim Entgraten dürfen keine losen Fasern oder Polierpaste zurückbleiben, auch die Oberflächenbehandlung und Passivierung muss nach freigegebenen Spezifikationen und einbehaltenen Chargen erfolgen.
Für die Reinigungsvalidierung sind quantifizierbare Nachweise erforderlich
„Sauber aussehen“ beweist nicht, dass Partikel, Ionen, organische Stoffe oder andere Rückstände den Anforderungen entsprechen. Verantwortliche Parteien sollten Analyseobjekte, Probenahmemethoden, ungünstigste Standorte und Grenzwerte basierend auf den Risiken auswählen und eine Reinigungsüberprüfung und eine tägliche Überwachung einrichten. Verarbeitungslieferanten müssen kontrollierte Aufzeichnungen wie Reinigungsmittel, Konzentration/Zeit sowie Verpackungs- und Transportbedingungen führen, spezifische Akzeptanzkriterien werden jedoch durch das Gerätedesign und die regulatorischen Wege bestimmt.
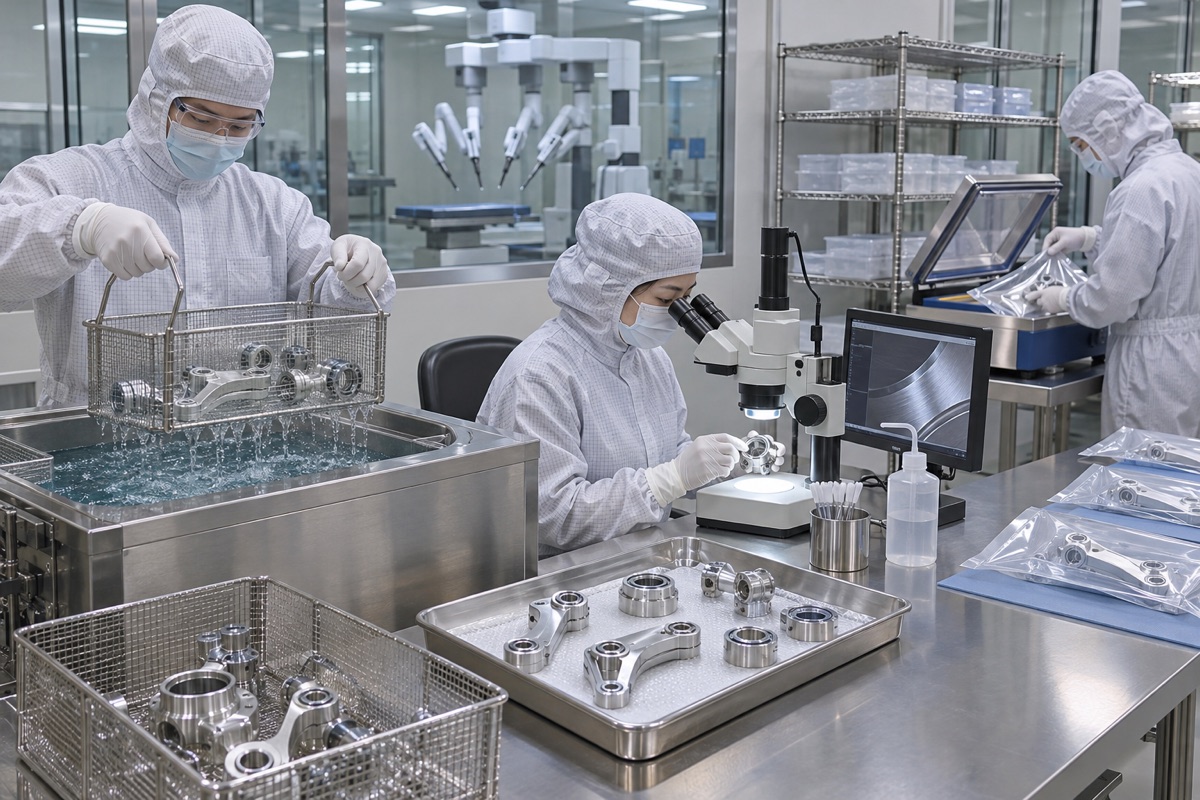
Reinigung, Rückstandskontrolle und Verpackung müssen in Übereinstimmung mit dem Risiko und den genehmigten Verfahren durchgeführt werden.
Sterilisation und Verpackung gehören zum Endzustand
Wenn ein Teil oder Instrument sterilisiert werden muss, kann sich die Sterilisationsmethode auf Materialien, Beschichtungen, Schmierung und Abmessungen auswirken. In den FDA-Informationen wird betont, dass der endgültige Endzustand anwendbare Sterilisations- und Verpackungseffekte beinhaltet. Die Verarbeitungsphase kann nachfolgende Prozesse nicht umgehen, um zu einer endgültigen Sicherheitsschlussfolgerung zu gelangen. Stattdessen sollten dem Geräteverantwortlichen Daten zu Material, Oberflächenbehandlung, Reinigung und Rückständen zur Verfügung gestellt werden, um die Bewertung eines repräsentativen Endprodukts zu unterstützen.
Änderungskontrolle und Rückverfolgbarkeit müssen während der gesamten Charge erfolgen
Änderungen bei Materialchargen, Kühlschmierstoffen, Reinigungsmitteln, Passivierungslieferanten, Verpackungsmaterialien oder ausgelagerten Prozessen können Auswirkungen auf die Grundlage bisheriger Bewertungen haben. Die technische Vereinbarung sollte eine Änderungsmitteilung und -genehmigung vorsehen. OEMach stellt in solchen Projekten die Rückverfolgbarkeit mit Materialchargen, Prozessversionen, Reinigungschargen, Inspektions- und Freigabeprotokollen her; Die Compliance-Erklärung wird weiterhin von der Produktverantwortung der Medizinprodukteorganisation abgegeben.
Zusammenfassung
Gegenstand der Biokompatibilitätsbewertung ist das Endprodukt, das dem beabsichtigten Verwendungszweck entspricht; Die Präzisionsverarbeitung muss Material- und Prozessrückstände kontrollieren, darf jedoch nicht die Risikobewertung und Registrierungsschlussfolgerungen der für das Gerät verantwortlichen Partei außer Kraft setzen. Der spezifische Prozess muss noch auf der Grundlage der erwarteten Kontaktarten, Materialchargen, Verarbeitungsmedien, Reinigungsrückstände, Oberflächenbedingungen, Verpackung, Sterilisationseffekte und der Verantwortung für die endgültige Produktbewertung bestätigt werden.
FAQ
Sind medizinische Materialien gleichwertig biokompatibel?
Nicht gleich. Das Endprodukt, die beabsichtigte Exposition und der gesamte Herstellungsprozess sollten bewertet werden.
Kann der Verarbeitungsbetrieb ein Biokompatibilitätszertifikat ausstellen?
Material- und Prozessnachweise können erbracht werden; Die endgültige Bewertung und der Abschluss der Registrierung sollten von der für das Gerät verantwortlichen Partei gemäß den geltenden Vorschriften durchgeführt werden.
Erfüllt die Reinraumproduktion automatisch die Sauberkeitsanforderungen?
Nein. Schadstoffe, Grenzwerte, Reinigung, Probenahme, Verpackung und laufende Überwachung müssen ebenfalls definiert werden.
Bereit für ein Angebot für Ihre CNC-gefertigten Teile?
Senden Sie Ihre technischen Zeichnungen an qiancj@oemach.com. Wir unterstützen Prototypenbemusterung und Kleinserienfertigung mit strenger Toleranzkontrolle.