
Este artículo no equipara los grados de los materiales con las conclusiones de biocompatibilidad, sino que establece un marco de auditoría desde la exposición esperada, el estado final del producto terminado hasta los residuos del proceso y la evidencia de trazabilidad.
El objeto de la evaluación de biocompatibilidad es el producto final que coincida con el uso previsto; El procesamiento de precisión debe controlar el material y los residuos del proceso, pero no puede anular las conclusiones de la evaluación de riesgos y el registro del responsable del dispositivo. El proceso específico aún debe confirmarse en función de los tipos de contacto esperados, lotes de materiales, medios de procesamiento, residuos de limpieza, condiciones de la superficie, embalaje, efectos de esterilización y responsabilidades de evaluación del producto final.
Problemas, causas, controles y evidencias
| Problema | Causa probable | Acción de control | Evidencia de aceptación |
|---|---|---|---|
| El material está calificado pero la evaluación final falla. | Los medios de procesamiento, la limpieza, el recubrimiento, el embalaje o la esterilización alteran la condición final del producto terminado. | Evaluar todo el proceso de fabricación y residuos según la gestión de riesgos del producto final. | Materiales, procesos, análisis de residuos y evidencia de pruebas finales. |
| Restos de partículas/residuos químicos después de la limpieza | Orificios ciegos, huecos, líquido de corte insuficiente o verificación de limpieza | Optimice la capacidad de limpieza y establezca una validación de limpieza controlada | Registros de partículas, residuos, lotes de limpieza y embalajes. |
| Proveedor afirma que "los materiales médicos son biocompatibles" | Confundir información material con la conclusión final del dispositivo. | Evaluación realizada por el responsable del dispositivo según el tipo de contacto y el estado final | Documentación de gestión de riesgos e informe representativo del producto final. |
Primero confirme si la pieza ingresa a la ruta de contacto.
Los robots médicos contienen diferentes componentes, como carcasas, transmisiones, instrumentos terminales y herramientas reutilizables, y las piezas, los métodos y la duración del contacto con los pacientes pueden ser completamente diferentes. Los requisitos de materiales, limpieza, superficies y validación solo se pueden determinar si el uso previsto y las vías de exposición están claros. El procesador debe obtener dibujos controlados y acuerdos técnicos, y no puede aplicar un determinado nivel de limpieza o elemento de prueba basándose únicamente en las palabras "robot médico".
La certificación del material no equivale a la biocompatibilidad definitiva
La FDA establece claramente que la biocompatibilidad debe evaluarse en el producto final y considera no sólo los materiales, sino también el procesamiento, los métodos de fabricación, la esterilización y los residuos de los auxiliares de fabricación. Incluso si el acero inoxidable, las aleaciones de titanio o los polímeros tienen un historial de uso, los cambios en el grado, el proveedor, la superficie, la limpieza y los métodos de combinación aún pueden cambiar el riesgo. La descripción externa debe ser "material rastreable", no "el material en sí ha obtenido la certificación de biocompatibilidad de la FDA".
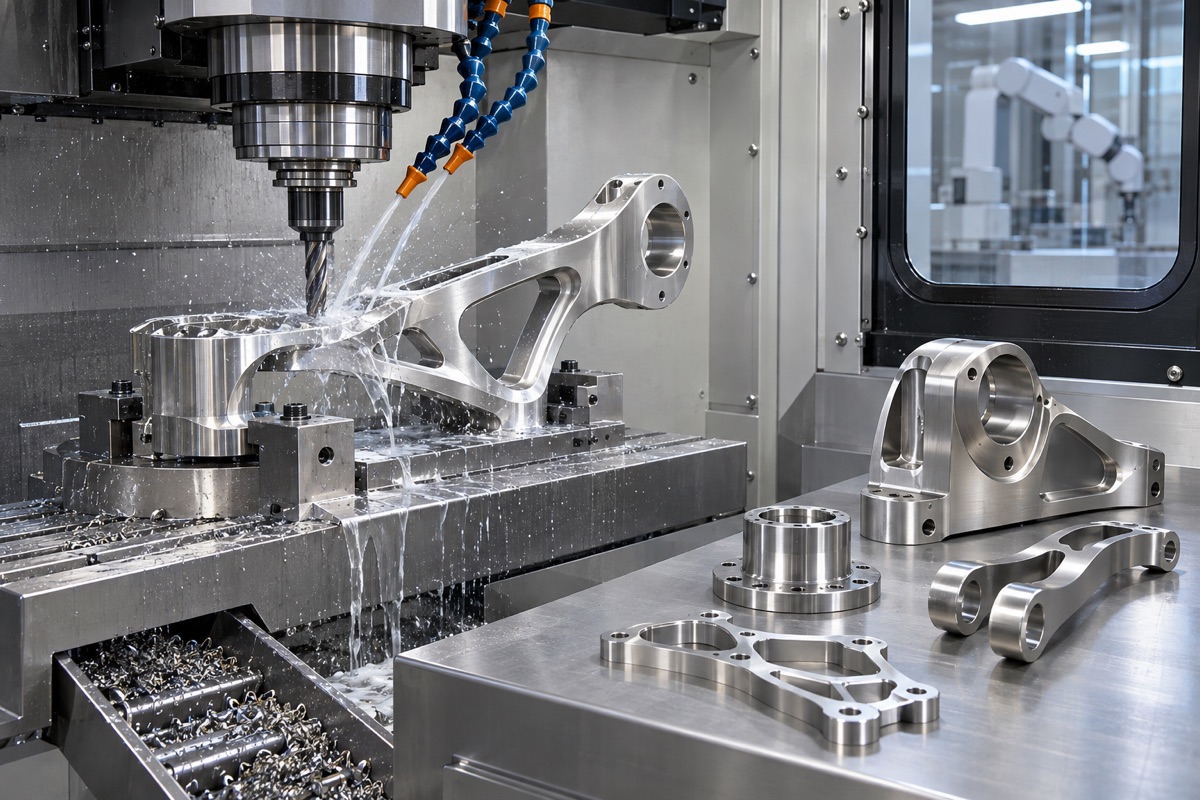
Los materiales, los medios de procesamiento y los lotes de proceso deben ser rastreables.
La limpieza debe abordarse desde el principio de la estructura y el proceso.
Los agujeros ciegos profundos, los huecos, las superficies internas rugosas y las rebabas pueden atrapar partículas, fluidos de corte o agentes de limpieza. La revisión del diseño debe identificar áreas limpiables e inspeccionables y una gestión separada de las herramientas de corte, medios, contenedores y embalajes para artículos médicos en el proceso. El desbarbado no debe dejar fibras sueltas ni pasta de pulir, y el tratamiento superficial y la pasivación también deben realizarse de acuerdo con las especificaciones aprobadas y los lotes conservados.
La validación de la limpieza requiere evidencia cuantificable
"Verse limpio" no demuestra que las partículas, iones, materia orgánica u otros residuos cumplan con los requisitos. Los responsables deben seleccionar los objetos de análisis, los métodos de muestreo, las peores ubicaciones y los límites en función de los riesgos, y establecer una verificación de limpieza y un seguimiento diario. Los proveedores de procesamiento deben mantener registros controlados, como los agentes de limpieza, la concentración/tiempo y las condiciones de embalaje y transporte, pero los criterios de aceptación específicos están determinados por el diseño del dispositivo y las vías regulatorias.
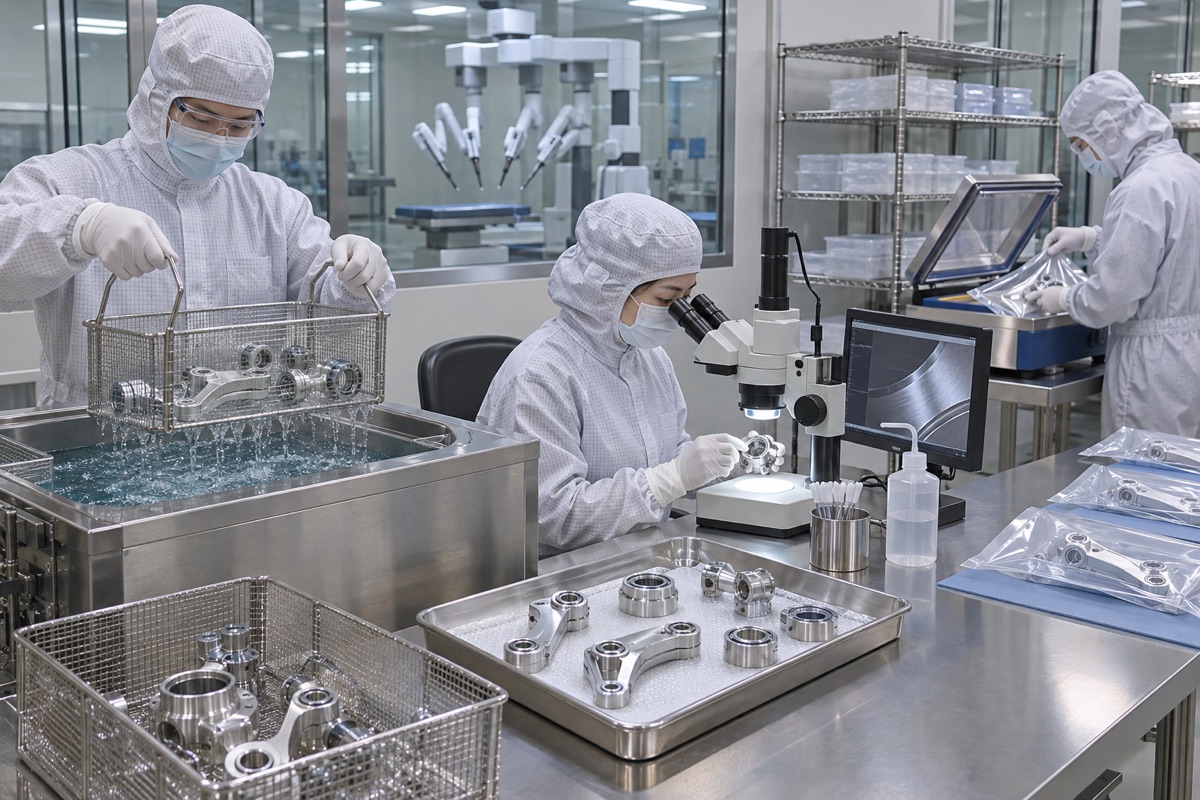
La limpieza, el control de residuos y el embalaje deben realizarse según los procedimientos de riesgo y aprobados.
La esterilización y el embalaje son parte del estado final.
Si es necesario esterilizar una pieza o un instrumento, el método de esterilización puede afectar los materiales, los recubrimientos, la lubricación y las dimensiones. La información de la FDA enfatiza que el estado final final incluye los efectos de esterilización y empaque aplicables. La etapa de procesamiento no puede eludir procesos posteriores para llegar a una conclusión final de seguridad; en cambio, se deben proporcionar datos relacionados con el material, el tratamiento de la superficie, la limpieza y los residuos a la parte responsable del dispositivo para respaldar la evaluación de un producto final representativo.
El control de cambios y la trazabilidad deben realizarse en todo el lote.
Los cambios en los lotes de materiales, fluidos de corte, agentes de limpieza, proveedores de pasivación, materiales de embalaje o procesos subcontratados pueden afectar la base de evaluaciones anteriores. El acuerdo técnico debe prever la notificación y aprobación de cambios. OEMach establece la trazabilidad en dichos proyectos con lotes de materiales, versiones de procesos, lotes de limpieza, registros de inspección y liberación; la declaración de cumplimiento sigue siendo realizada por la organización de dispositivos médicos responsable del producto.
Resumen
El objeto de la evaluación de biocompatibilidad es el producto final que coincida con el uso previsto; El procesamiento de precisión debe controlar el material y los residuos del proceso, pero no puede anular las conclusiones de la evaluación de riesgos y el registro del responsable del dispositivo. El proceso específico aún debe confirmarse en función de los tipos de contacto esperados, lotes de materiales, medios de procesamiento, residuos de limpieza, condiciones de la superficie, embalaje, efectos de esterilización y responsabilidades de evaluación del producto final.
FAQ
¿Los materiales de grado médico son iguales a biocompatibles?
No es igual a. Se debe evaluar el producto final, la exposición prevista y todo el proceso de fabricación.
¿La planta procesadora puede emitir un certificado de biocompatibilidad?
Se pueden proporcionar pruebas materiales y de proceso; La evaluación final y la conclusión del registro deben ser completadas por la parte responsable del dispositivo de acuerdo con las regulaciones aplicables.
¿La producción en sala blanca cumple automáticamente los requisitos de limpieza?
No. También es necesario definir los contaminantes, los límites, la limpieza, el muestreo, el embalaje y el seguimiento continuo.
¿Listo para solicitar una cotización para sus piezas mecanizadas CNC?
Envíe sus planos de ingeniería a qiancj@oemach.com. Apoyamos prototipos y producción en lotes pequeños con control estricto de tolerancias.